聚焦I类医疗器械 2023第四届国际高端医疗器械论坛开启创新新篇章
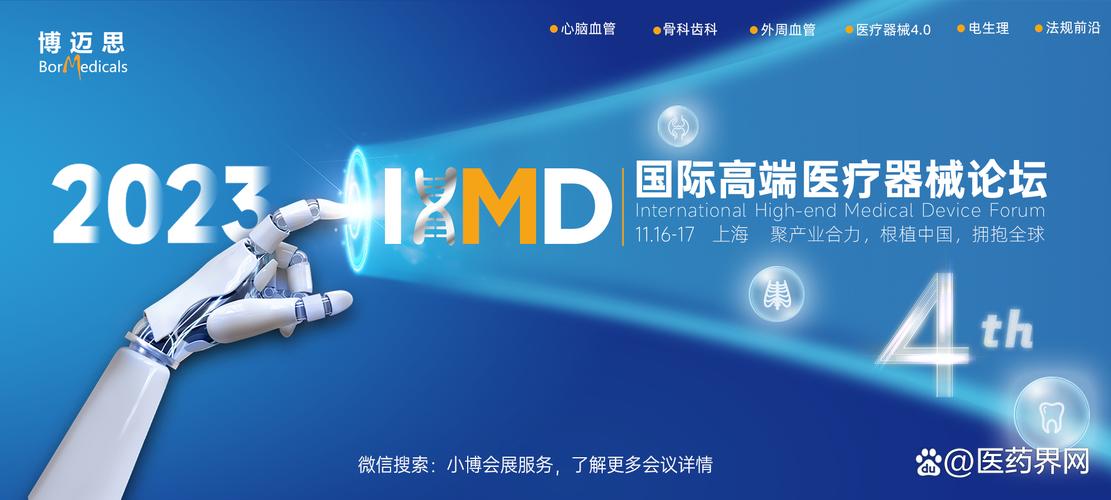
金秋十月,全球医疗器械行业的目光再度聚焦中国。备受瞩目的“ihmd·2023第四届国际高端医疗器械论坛”于近日盛大召开。本届论坛以“融通创新,智领未来”为主题,汇聚了来自全球的监管机构代表、顶尖科研学者、临床专家及行业领袖,共同探讨高端医疗器械的创新趋势与全球化路径。与会专家普遍认为,在高端医疗器械产业链中,第一类医疗器械(I类医疗器械)作为产品的基石与创新的土壤,其备案管理智慧与快速迭代能力,正成为激活整个医疗器械生态创新的关键触点。
I类医疗器械:定义、价值与创新内涵
根据国家药品监督管理局的定义,第一类医疗器械是指风险程度低,实行常规管理可以保证其安全、有效的医疗器械。这一类产品通常包括医用棉签、纱布绷带、手动病床、医用冰袋、基础型听诊器以及部分体外诊断试剂等。虽然技术门槛看似不高,但它们是临床诊疗和日常健康护理中不可或缺的基础物资。
在本次论坛的“医疗器械全生命周期管理”分论坛上,多位专家指出,I类医疗器械的价值已不再局限于“低风险”的标签。其核心价值在于 “快”与“活” :产品备案流程相对简捷,企业能够更快地将创新构想转化为合规产品,迅速投入市场验证。这一机制极大地鼓励了中小企业和初创团队的研发热情,使得许多微创新、改良型产品能够迅速响应临床未满足的需求。
备案人制度深化:I类器械创新的制度红利
论坛重点研讨了医疗器械注册人备案人制度(MAH制度)对I类器械领域的深远影响。这一制度实现了注册证与生产许可的“解绑”,意味着掌握技术、拥有创意的个人或研发机构,即使没有自建生产厂房,也可以作为备案人,委托具备资质的生产企业进行生产。
一位与会监管政策专家在主旨演讲中强调:“I类医疗器械的备案人制度,是创新活力的‘放大器’。它让‘轻资产’运营的研发型企业成为可能,医生、工程师乃至高校学生的医学发明,都因此有了快速产品化的合规通道。”这正契合了本届论坛“高端”的另一层含义——高端不仅指技术高精尖,也指制度设计的精细与营商环境的优化。
国际视野:I类器械的全球协同与挑战
作为“国际高端”论坛,全球协同成为热议话题。来自欧盟、美国及东南亚的嘉宾分享了各自对低风险医疗器械的分类规则和准入实践。尽管全球对低风险器械的监管趋势总体趋同,但在具体分类界定、临床评价豁免条件及上市后监管要求上仍存在差异。
与会代表达成共识,I类医疗器械的全球化面临的主要挑战在于:质量管理体系需同时满足多国要求(如ISO 13485与FDA QSR的协调)、以及如何建立被国际认可的“备案资料互信机制”。对于试图出海的I类器械企业而言,以中国完善的备案资料为基础,结合目标市场的质量体系要求,是兼顾合规效率与风险控制的优势策略。
从基石到前沿,I类器械的大有可为
i h m d·2023第四届国际高端医疗器械论坛的成功举办,不仅为II、III类高值耗材和大型设备的研发指明了方向,更赋予了I类医疗器械新的战略使命。参会的研发者们深知:产品无分风险高低,有用即功;创新无论层级大小,变则通。 以I类器械合规化、智能化和材料革新(如可降解生物材料在敷料中的应用)为切入点,中国医疗器械产业的创新塔基正在被加固。随着人工智能与新材料技术在基础器械上的融合应用,I类器械必将在疼痛管理、慢病护理、家庭康复的智慧医疗体系中,绽放出巨大的创新潜能和产业价值。